

Reckitt Benckiser
Gaviscon 500 mg + 267 mg 24 kauwtabletten
Gaviscon 500 mg + 267 mg 24 kauwtabletten
Kan beschikbaarheid voor afhalen niet laden
Geproduceerd netto gewicht
Geproduceerd netto gewicht
24ct
Ean
Ean
024352054
Minsan
Minsan
024352054

In overeenstemming met artikel 118 "Toestemming voor reclame voor het publiek" van het wetsdecreet van 24 april 2006, nummer 219
INDICATIES
Symptomatische behandeling van incidenteel brandend maagzuur
CONTRA-INDICATIES
Overgevoeligheid voor de werkzame stoffen of voor één van de in rubriek 6.1 vermelde hulpstoffen, zoals methylparahydroxybenzoaat (E218) en propylparahydroxybenzoaat (E216) (parabenen).
WAARSCHUWINGEN EN VOORZORGSMAATREGELEN BIJ GEBRUIK
Bij adolescenten (12-18 jaar) alleen gebruiken in geval van reële noodzaak en onder strikt medisch toezicht. Nierfalen: In geval van nierinsufficiëntie moet het geneesmiddel met voorzichtigheid worden gebruikt, omdat het exogene zoutsupplement dat door maagzuurremmers wordt geleverd, potentieel ernstige verstoringen van de elektrolytenbalans kan veroorzaken. Dit geneesmiddel bevat: Natrium: • 126,5 mg (5,5 mmol) natrium voor elke kauwtablet van 500 mg + 267 mg, wat overeenkomt met ongeveer 6% van de maximale dagelijkse inname aanbevolen door de WHO, wat overeenkomt met 2 g natrium voor een volwassene. • 63,25 mg (2,75 mmol) natrium voor elke kauwtablet van 250 mg +133,5 mg, overeenkomend met ongeveer 3% van de maximale dagelijkse inname aanbevolen door de WHO, wat overeenkomt met 2 g natrium voor een volwassene. • 142,6 mg (6,2 mmol) natrium voor elke dosis van 10 ml orale suspensie en orale suspensie met muntsmaak, overeenkomend met ongeveer 7% van de maximale dagelijkse inname aanbevolen door de WHO, wat overeenkomt met 2 g natrium voor een volwassene. 391 mg natrium (17 mmol) komt overeen met ongeveer 20% van de door de WHO aanbevolen maximale dagelijkse inname via de voeding van 2 g voor een volwassene; Daarom wordt aangenomen dat dit geneesmiddel veel natrium bevat. Hiermee moet rekening worden gehouden in gevallen waarin een bijzonder zoutarm dieet wordt aanbevolen, bijvoorbeeld in sommige gevallen van congestief hartfalen en nierinsufficiëntie. Voetbal: Elke kauwtablet van 500 mg + 267 mg bevat 160 mg (1,6 mmol) calciumcarbonaat. Elke kauwtablet van 250 mg +133,5 mg bevat 80 mg (0,8 mmol) calciumcarbonaat. Elke dosis van 10 ml orale suspensie en orale suspensie met muntsmaak bevat 160 mg (1,6 mmol) calciumcarbonaat. Elke maximaal aanbevolen dosis (2 tabletten van 500 mg + 267 mg, 4 tabletten van 250 mg +133,5 mg, 20 ml orale suspensie en orale suspensie met muntsmaak) bevat 320 mg calciumcarbonaat. Voorzichtigheid is geboden bij de behandeling van patiënten met hypercalciëmie, nefrocalcinose en recidiverende calciumhoudende nierstenen. Aspartaam: Elke kauwtablet van 500 mg + 267 mg bevat 7,5 mg aspartaam. Elke kauwtablet met muntsmaak van 250 mg +133,5 mg bevat 3,75 mg aspartaam. Elke 250 mg +133,5 mg kauwtablet met aardbeiensmaak bevat 8,8 mg aspartaam. Aspartaam is een bron van fenylalanine en kan schadelijk zijn voor patiënten met fenylketonurie. Parahydroxybenzoaten: De orale suspensie en de orale suspensie met muntsmaak bevatten methylparahydroxybenzoaat (40 mg/10 ml suspensie) en propylparahydroxybenzoaat (6 mg/10 ml suspensie), wat allergische reacties kan veroorzaken (zelfs vertraagd). Benzylalcohol: GAVISCON 500 mg/10 ml + 267 mg/10 ml orale suspensie bevat venkelsmaak, die op zijn beurt benzylalcohol bevat. Elke dosis van 10 ml orale suspensie bevat 1,1 mg benzylalcohol. Benzylalcohol kan allergische reacties veroorzaken. Grote volumes moeten met voorzichtigheid worden gebruikt en alleen indien nodig, vooral bij patiënten die zwanger zijn, borstvoeding geven, of lever- of nierinsufficiëntie hebben vanwege het risico op accumulatie en toxiciteit (metabole acidose). Duur van de behandeling: Als de symptomen na zeven dagen niet verbeteren, moet het klinische beeld opnieuw worden beoordeeld.
INTERACTIES
Het is raadzaam om een interval van minimaal twee uur aan te houden tussen de inname van Gaviscon en andere geneesmiddelen, vooral tetracyclines, fluorochinolonen, ijzerzouten, schildklierhormonen, chloroquine, bisfosfonaten en estramustine (zie ook rubriek 4.4).
BIJWERKINGEN
Hieronder staan de bijwerkingen van Gaviscon, gerangschikt volgens de organische classificatie van het MedDRA-systeem. Ze zijn onderverdeeld naar frequentie (zeer vaak (≥ 1/10), vaak (≥ 1/100 tot ≤ 1/10), soms (≥ 1/1.000 tot ≤ 1/100), zelden (≥ 1/10.000 tot 1/1.000), zeer zelden (≤ 1/10.000), niet bekend (de frequentie kan niet worden geschat op basis van beschikbare gegevens)).
Classificatie naar systemen en organen | Frequentie | Bijwerking
Immuunsysteemaandoeningen | Zeer zeldzaam | anafylactische of anafylactoïde reacties. Overgevoeligheidsreacties (zoals urticaria).
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer zeldzaam | ademhalingssymptomen zoals bronchospasme
Maagdarmstelselaandoeningen | Zeer zeldzaam | winderigheid, misselijkheid
Systemische pathologieën en aandoeningen met betrekking tot de toedieningsplaats | Zeer zeldzaam | oedeem
Melding van vermoedelijke bijwerkingen. Het melden van vermoedelijke bijwerkingen die optreden na toelating van het geneesmiddel is belangrijk, omdat hierdoor de baten-risicoverhouding van het geneesmiddel voortdurend kan worden gemonitord. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem op https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse.
Onze producten voor dit seizoen
-
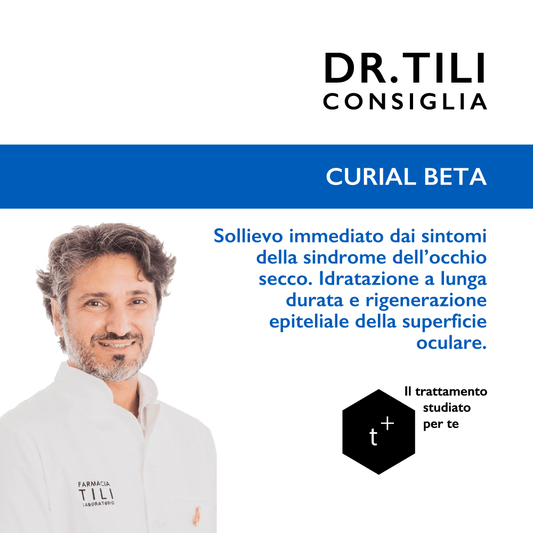
Curial βeta Droge-ogensupplement 30 capsules Dr.Tili
Verkoper:TilpharmaNormale prijs €22,50Normale prijsEenheidsprijs per€22,50Aanbiedingsprijs €22,50 -
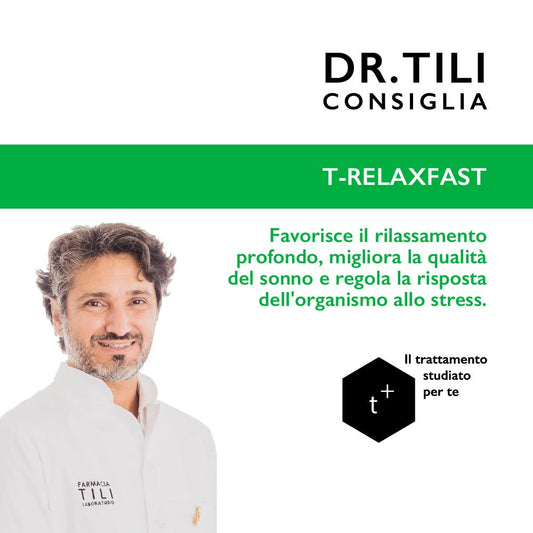
T - Relaxfast Slaapsupplement 60 Capsules Dr.Tili
Verkoper:TilpharmaNormale prijs €24,50Normale prijsEenheidsprijs per€24,50Aanbiedingsprijs €24,50 -
C5 Vitamine C Gezichtsserum 30ml Dr.Tili Skinlab
Verkoper:TilabNormale prijs €62,50Normale prijsEenheidsprijs per€62,50Aanbiedingsprijs €62,50 -
Siero Viso E15 Vitamina E 30ml Dr.Tili Skinlab
Verkoper:TilabNormale prijs €32,50Normale prijsEenheidsprijs per€32,50Aanbiedingsprijs €32,50 -
Vitamine Gezichtscrème Vit+ 50ml Dr.Tili Skinlab
Verkoper:TilabNormale prijs €34,00Normale prijsEenheidsprijs per€34,00Aanbiedingsprijs €34,00 -
Anti-age Gezichtsbehandeling Hyaluronzuur IAL B3 30ml Dr.Tili Skinlab
Verkoper:TilabNormale prijs €46,00Normale prijsEenheidsprijs per€46,00Aanbiedingsprijs €46,00 -
Hydraterende Bodylotion 200ml. Dr.Tili Skinlab
Verkoper:TilabNormale prijs €16,90Normale prijsEenheidsprijs per€16,90Aanbiedingsprijs €16,90 -
Reinigingsmelk Gezicht 150ml Dr.Tili Skinlab
Verkoper:TilabNormale prijs €18,90Normale prijsEenheidsprijs per€18,90Aanbiedingsprijs €18,90 -
Kalmerende Gezichtstonic 125ml Dr.Tili Skinlab
Verkoper:TilabNormale prijs €14,50Normale prijsEenheidsprijs per€14,50Aanbiedingsprijs €14,50 -
Kalmerende Gezichtscrème 50ml Dr.Tili Skinlab
Verkoper:TilabNormale prijs €19,50Normale prijsEenheidsprijs per€19,50Aanbiedingsprijs €19,50









-

Assistentie - Telefoonopdrachten
-

Zendingen
Verzending in Italië 24/48H
Levering ook op zaterdag en zondag
Gratis meer dan € 49,90
Verzending in Europa 24/72H
Gratis meer dan € 80 -

VEILIGHEID
De beveiliging van uw gegevens is belangrijk voor ons!
We respecteren de Europese AVG nauwkeurig op
Privacy en verwerking van persoonlijke gegevens
De betalingen die u op onze site doet, zijn 100% veilig en gegarandeerd -

Weergegeven
Keer snel terug via DIY Portal en 14 dagen om erover na te denken.
Onmiddellijke en gratis vervangingen voor producten die onjuist of niet -conform zijn geleverd.


