

Bruschettini
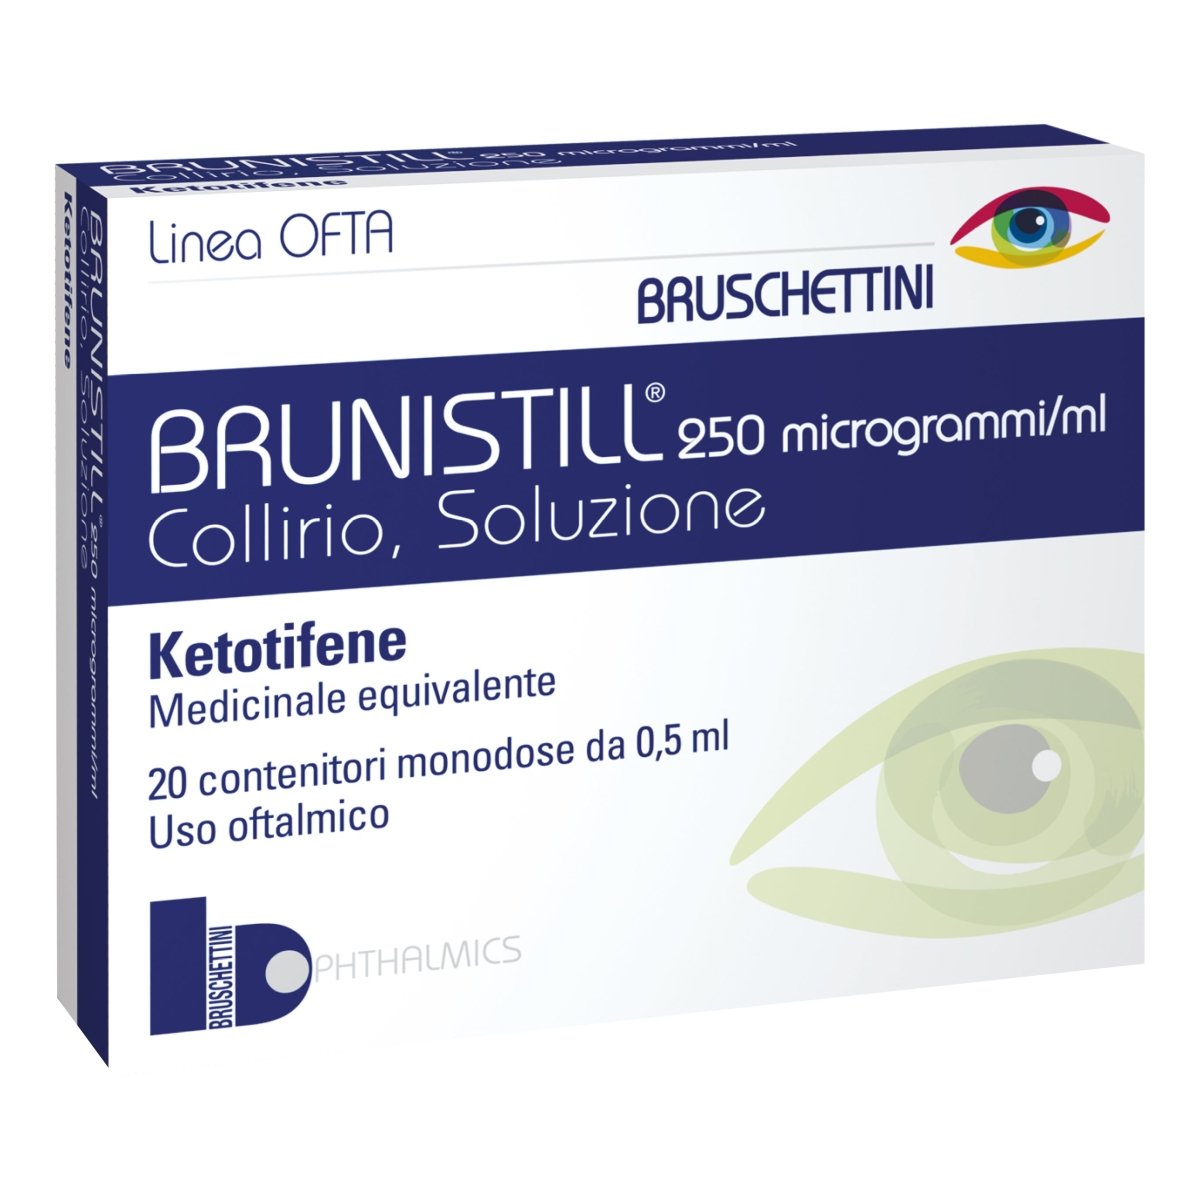
Brunistill 0,025% 20×solution de collyre unidose
Brunistill 0,025% 20×solution de collyre unidose
Impossible de charger la disponibilité du service de retrait
Poids net produit
Poids net produit
10ml
Ean
Ean
037448026
Minsan
Minsan
037448026
In ottemperanza all'articolo 118 “autorizzazione della pubblicità presso il pubblico” del decreto legislativo 24 aprile 2006, numero 219
INDICATIONS
BRUNISTILL est indiqué dans le traitement symptomatique de la conjonctivite allergique saisonnière.
INGRÉDIENTS ACTIFS
Un récipient unidose de 0,5 ml de solution contient : Ingrédient actif: Kétotifène : 125 microgrammes (sous forme de fumarate d'hydrogène), soit 250 microgrammes/ml. Pour la liste complète des excipients, voir rubrique 6.1.
EXCIPIENTS
Glycérol (E422), Hydroxyde de Sodium, Eau purifiée.
CONTRE-INDICATIONS ET EFFETS SECONDAIRES
Hypersensibilité au principe actif kétotifène ou à l'un des excipients mentionnés à la rubrique 6.1.
POSOLOGIE
Posologie Adultes, personnes âgées et enfants (plus de 3 ans) : une goutte de collyre dans le sac conjonctival deux fois par jour. Le contenu d'un récipient unidose est suffisant pour une administration dans les deux yeux. Mode d'administration Le contenu et le récipient restent stériles jusqu'à l'ouverture de la fermeture d'origine. Pour éviter tout risque de contamination, ne touchez aucune surface avec l’embout du récipient.
CONSERVATION
Conserver à une température ne dépassant pas 25°C.
AVERTISSEMENTS
Aucune précaution particulière.
INTERACTIONS
Si vous utilisez d'autres médicaments à usage oculaire, vous devez laisser au moins 5 minutes entre une application et une autre. L'administration orale de kétotifène peut potentialiser les effets des dépresseurs du SNC, des antihistaminiques et de l'alcool. Bien que ces phénomènes n'aient pas été observés avec BRUNISTILL, la possibilité de tels effets ne peut être exclue.
EFFETS SECONDAIRES
Les effets indésirables des médicaments issus des essais cliniques (Tableau 1) sont répertoriés selon la classification MedDRA. Au sein de chaque classe d’organes systémiques, les effets indésirables des médicaments sont classés par fréquence, les plus fréquents arrivant en premier. Au sein de chaque groupe de fréquence, les réactions sont présentées par ordre décroissant de gravité. Les effets indésirables suivants ont été rapportés à la dose recommandée : La fréquence indiquée ci-dessous est définie selon la convention suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100 à <1/10) ; peu fréquent (de ≥ 1/1000 <1/100) ; rare (de ≥ 1/10 000 à < 1/1 000) ; très rare (<1/10 000), fréquence indéterminée (la fréquence ne peut être estimée sur la base des données disponibles).
Troubles oculaires : - Événements indésirables : irritation oculaire, douleur oculaire, kératite ponctuée, érosion épithéliale ponctuée. Fréquence : Commune.
Troubles oculaires : - Événements indésirables : vision floue (lors de l'instillation), sécheresse oculaire, troubles des paupières, conjonctivite, photophobie, hémorragies conjonctivales. Fréquence : Peu fréquent.
Troubles du système nerveux : - Effets indésirables : maux de tête. Fréquence : Peu fréquent.
Troubles systémiques et affections liées au site d'administration - Effets indésirables : somnolence. Fréquence : Peu fréquent.
Affections de la peau et du tissu sous-cutané : - Événements indésirables : éruption cutanée, eczéma, urticaire. Fréquence : Peu fréquent.
Troubles gastro-intestinaux : - Effets indésirables : bouche sèche. Fréquence : Peu fréquent.
Troubles du système immunitaire : - Effets indésirables : hypersensibilité. Fréquence : Peu fréquent.
Effets indésirables observés après commercialisation (fréquence inconnue). Les événements post-commercialisation suivants ont également été observés : réactions d'hypersensibilité, notamment des réactions allergiques locales (principalement une dermatite de contact, un gonflement des yeux, un prurit des paupières et un œdème), des réactions allergiques systémiques, notamment un gonflement/un œdème du visage (dans certains cas associés à une dermatite de contact) et une exacerbation d'affections allergiques préexistantes telles que l'asthme et l'eczéma. Déclaration des effets indésirables suspectés La déclaration des effets indésirables suspectés survenant après l'autorisation du médicament est importante, car elle permet une surveillance continue de la balance bénéfice/risque du médicament. Les professionnels de la santé sont priés de signaler tout effet indésirable suspecté via le système national de déclaration à l'adresse www.agenziafarmaco.gov.it/it/responsabili".
SURDOSAGE
Aucun cas de surdosage n'a été constaté. La prise orale du contenu d'un récipient unidose équivaudrait à 0,1 mg de kétotifène, soit 5 % de la dose orale quotidienne recommandée pour un enfant de 3 ans. Les résultats cliniques n'ont indiqué aucun signe ou symptôme grave après l'ingestion d'une dose allant jusqu'à 20 mg de kétotifène.
GROSSESSE ET ALLAITEMENT
Grossesse Aucune donnée clinique n'est disponible sur l'utilisation de BRUNISTILL pendant la grossesse. Les études animales avec des doses orales toxiques ont montré une augmentation de la mortalité pré et postnatale, mais n'ont pas montré d'effets tératogènes. Les taux systémiques de kétotifène après application ophtalmique sont bien inférieurs à ceux obtenus après administration orale. Cependant, des précautions doivent être prises lors de la prescription du médicament aux femmes enceintes. Allaitement Bien que les données d'études animales consécutives après administration orale démontrent l'excrétion du principe actif dans le lait maternel, il est peu probable que l'administration topique chez la femme puisse produire des quantités détectables de principe actif dans le lait maternel. Les mères qui utilisent le collyre BRUNISTILL peuvent donc allaiter. Fertilité Aucune donnée n'est disponible sur l'effet du fumarate d'hydrophène de kétotifène sur la fertilité chez l'homme.
EFFETS SUR LA CAPACITÉ DE CONDUITE
Si un patient a une vision floue ou une somnolence, il doit s'abstenir de conduire des véhicules et d'utiliser des machines.
Nos produits pour cette saison
-
Curial βeta – Complément alimentaire pour la sécheresse oculaire, 30 capsules (Dr. Tili)
Fournisseur :TilpharmaPrix habituel €22,50Prix habituelPrix unitaire par€22,50Prix promotionnel €22,50 -
T - Relaxfast Complément alimentaire Sommeil 60 gélules Dr.Tili
Fournisseur :TilpharmaPrix habituel €24,50Prix habituelPrix unitaire par€24,50Prix promotionnel €24,50 -
Sérum visage C5 à la Vitamine C 30 ml – Dr. Tili Skinlab
Fournisseur :TilabPrix habituel €62,50Prix habituelPrix unitaire par€62,50Prix promotionnel €62,50 -
Sérum visage E15 à la vitamine E 30 ml Dr. Tili Skinlab
Fournisseur :TilabPrix habituel €32,50Prix habituelPrix unitaire par€32,50Prix promotionnel €32,50 -
Crème Visage Vitaminée Vit+ 50 ml Dr. Tili Skinlab
Fournisseur :TilabPrix habituel €34,00Prix habituelPrix unitaire par€34,00Prix promotionnel €34,00 -
Soin visage anti-âge à l’acide hyaluronique IAL B3 30 ml – Dr.Tili Skinlab
Fournisseur :TilabPrix habituel €46,00Prix habituelPrix unitaire par€46,00Prix promotionnel €46,00 -
Lait Corps Hydratant (Lait Corporel) 200 ml – Dr. Tili Skinlab
Fournisseur :TilabPrix habituel €16,90Prix habituelPrix unitaire par€16,90Prix promotionnel €16,90 -
Lait nettoyant visage 150 ml Dr. Tili Skinlab
Fournisseur :TilabPrix habituel €18,90Prix habituelPrix unitaire par€18,90Prix promotionnel €18,90 -
Tonique visage apaisant 125 ml Dr. Tili Skinlab
Fournisseur :TilabPrix habituel €14,50Prix habituelPrix unitaire par€14,50Prix promotionnel €14,50 -
Crème Visage Apaisante 50 ml Dr.Tili Skinlab
Fournisseur :TilabPrix habituel €19,50Prix habituelPrix unitaire par€19,50Prix promotionnel €19,50









-

Assistance - Commandes téléphoniques
-

Expéditions
Expédition en Italie 24 / 48H
Livraison également samedi et dimanche
GRATUIT sur 49,90 €
Expédition en Europe 24 / 72H
GRATUIT sur 80 € -

SÉCURITÉ
La sécurité de vos données est importante pour nous!
Nous respectons scrupuleusement le RGPD européen sur
Confidentialité et traitement des données personnelles
Les paiements que vous effectuez sur notre site sont 100% sûrs et garantis -

Rendu
Revenez rapidement via le portail DIY et 14 jours pour y penser.
Remplacements immédiats et gratuits pour les produits livrés incorrects ou non compliqués.


